哈工大全媒体(阚思邈 王亚东/文 李高阳/图)生物大数据教育部重点实验室、哈工大计算学部王亚东团队建立了兼容短读长、长读长及混合测序数据的统一结构变异检测算法——HitSV,显著提升了基因组结构变异序列检测的能力。10月15日,研究成果以《跨测序技术的结构变异检测》(Structural variant detection across sequencing technologies)为题,发表于《自然生物技术》(Nature Biotechnology)。该算法在涵盖人类及多种动植物的跨物种、跨测序技术的评测中表现领先,为突破不同测序技术之间的分析壁垒、实现多源测序数据的协同解析以及深入揭示基因组结构多样性提供了新的技术支撑。
当前,基因组结构变异(Structural variants, SVs)检测主要采用短读长和长读长测序两类技术,针对两类测序数据的结构变异检测方法长期以来相对独立。短读长测序具有成本较低、单碱基准确度高等优势,适用于SNP和Indel变异检测,但在结构变异序列检测方面仍存在明显局限;相比之下,长读长测序数据能够提供更充分的基因组序列信息,有利于复杂结构变异的识别与序列解析,但现有检测算法的敏感性和准确性一直没有突破并达到理想状态。尤其是,长读长测序成本较高(目前约为短读长测序成本的5-6倍),限制了长读长测序数据的广泛应用。
针对上述问题,HitSV构建了局部单倍型组装、碱基级变异重构与分型的统一SV分析框架(图1),其核心创新在于实现了不同测序技术下结构变异序列检测的统一建模与精准重构。该方法充分利用短读长测序序列的高碱基准确度和长读长测序序列的长距离结构信息,在同一框架下支持短读长、长读长及二者混合的测序数据。特别是在混合测序模式下,通过长读长构建基因组结构骨架并辅助单倍型解析,结合短读长进行碱基层面的精细校正,实现不同测序技术的优势互补。这一创新框架不仅打破了传统检测方法对特定测序技术的依赖,为跨平台基因组数据的统一分析提供了新的技术方案。
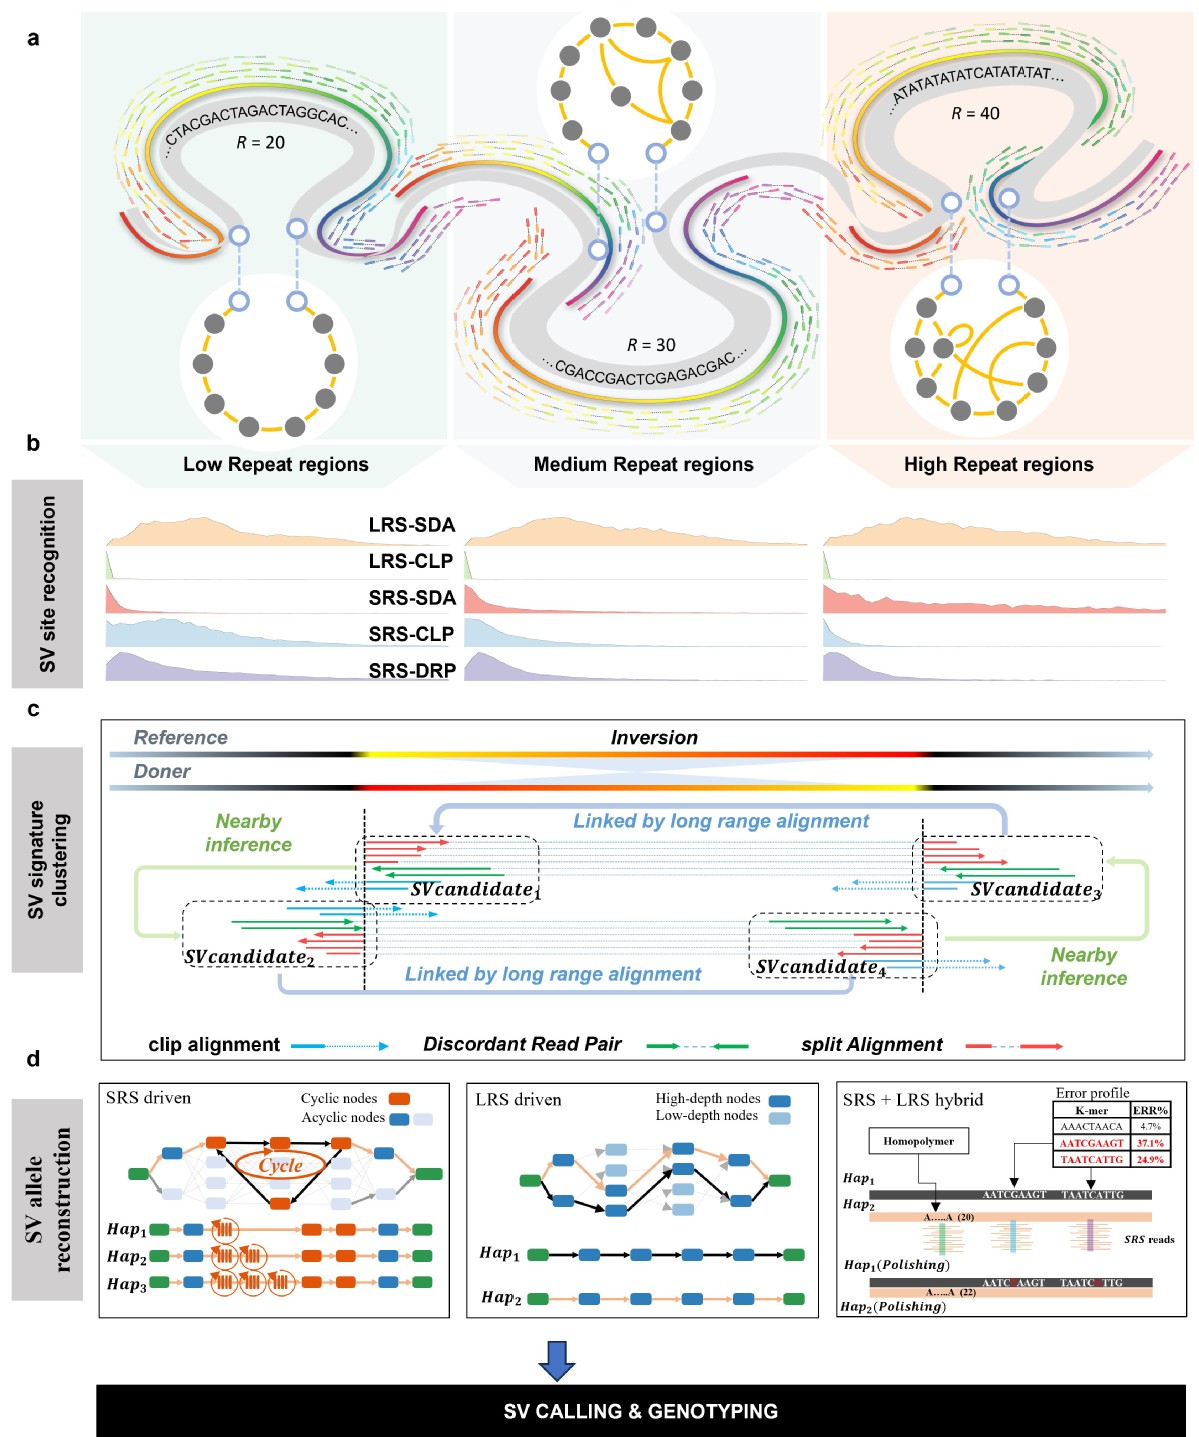
图1 HitSV结构变异检测总体框架
为系统评价HitSV的检测性能,研究团队利用人类及食蟹猴、小鼠、果蝇、斑马鱼、拟南芥和大豆等共7个物种的测序数据,将HitSV与13种主流结构变异检测工具进行比较,全面评估了其在不同测序平台、变异类型、测序深度和复杂基因组区域中的表现(图2-图3),均表现出高质量结构变异序列检测能力。在长读长数据上,HitSV在人类标准样本HG002上综合评价指标GT-F1达到85.00% (30×PacBio) 和88.48% (30×ONT),较其他工具提升15.34-71.68%(图2-a Long reads)。在HGSVC的35个样本中,相比表现次优的工具,HitSV的GT-F1平均提升12.82%(PacBio)和12.93%(ONT)(图2-b)。在其他6种动植物基因组数据中,HitSV同样展现出优异的检测性能,体现了良好的跨物种适用性。在短读长数据上,HitSV同样展现出较强的检测能力。在HG002上显著优于当前主流工具,并在多个非人类物种的基因组数据中实现了10.76-24.52%的F1分数提升(图2-a Short reads)。相比DRAGEN、VG和PanGenie等基于泛参考基因组的检测工具,HitSV仍保持领先的检测精度,不仅能够识别潜在的新发SV,还能在一定程度上挽救已存在于泛基因组中、但被相关工具遗漏的SV(图2-c)。研究发现,在混合测序模式下,HitSV仅使用4×长读长数据与30×短读长数据的组合,即可达到与主流工具使用30×长读长数据相当的检测效果(图2-a Hybrid reads)。更值得关注的是,即使将长读长测序深度降低至1-2×,结合30×短读长数据,HitSV仍能够达到或超过多数主流工具使用高深度长读长数据的检测表现。这一结果表明,通过充分整合不同测序技术的互补信息,有望在控制测序成本的同时,提升结构变异序列检测的准确性,为群体基因组学研究提供一种更高效、更低成本、更加灵活的技术方案。
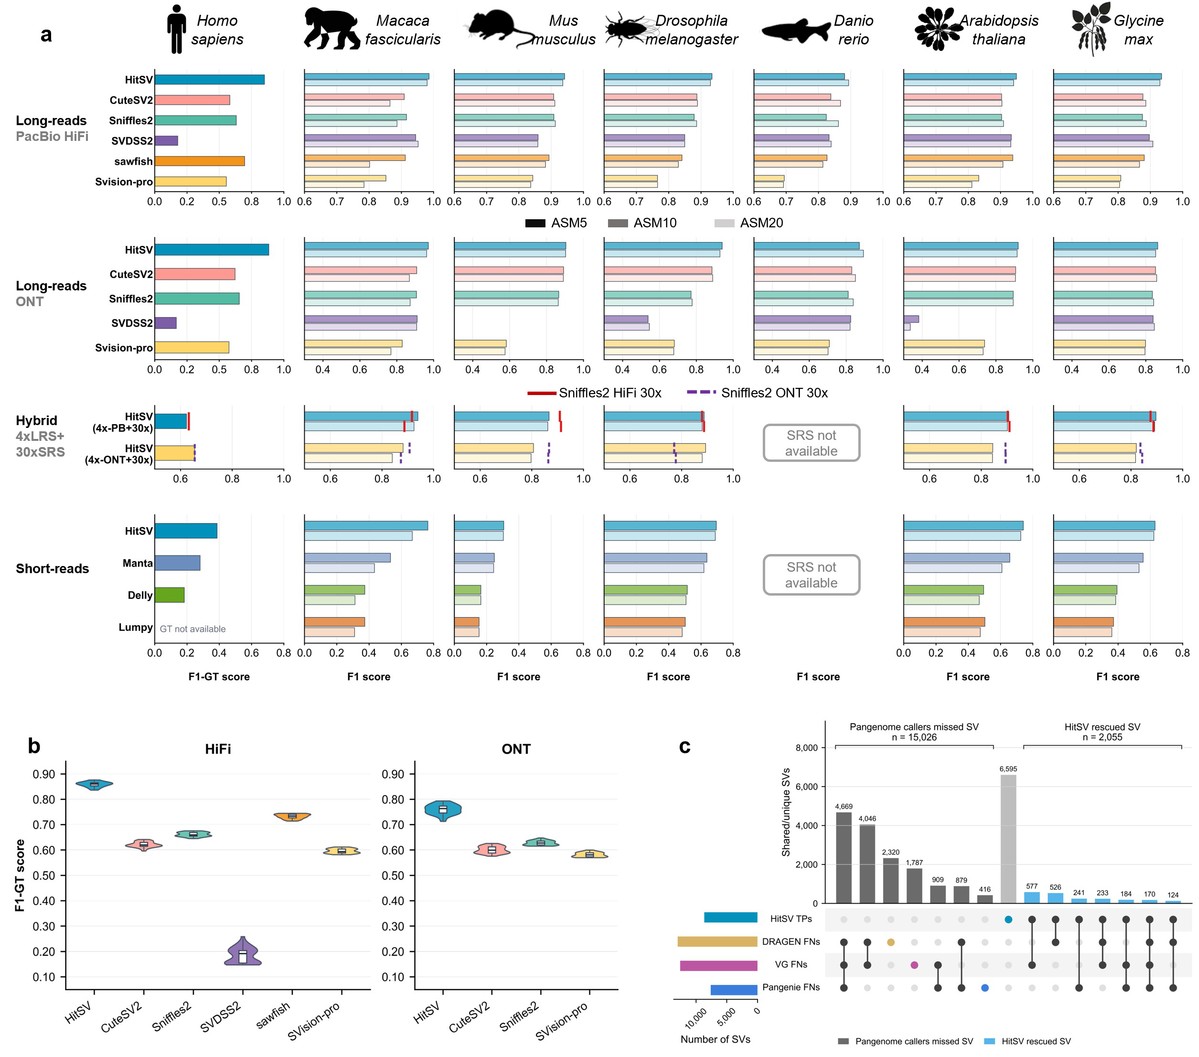
图2 HitSV跨平台、跨物种评测结果
高度重复的基因组区域是结构变异检测的难点。当多个变异事件相互交织时形成复杂结构变异,传统方法往往难以准确还原真实的基因组结构。在HG002上,对于局部重复度超过120、包含6个以上结构变异事件的极复杂区域,HitSV对复杂SV检测的GT-F1达到71.83%,而其他参评工具均低于40%(图3-a)。此外,在严格的碱基级变异评测中,当要求重构的变异序列与标准序列相似性不低于95%时,HitSV的GT-F1达到96.70%,优于对比工具sawfish的91.44%(图3-b)。在基因组重复区域、医学相关复杂基因区域及长片段插入变异等场景下,HitSV同样表现突出(图3-c),进一步验证了其复杂基因组结构精准解析能力。在HG002-HG003-HG004家系样本的分析中,HitSV准确解析了GSE1基因上的一处复杂SV的结构及其传递模式(图3-d)。
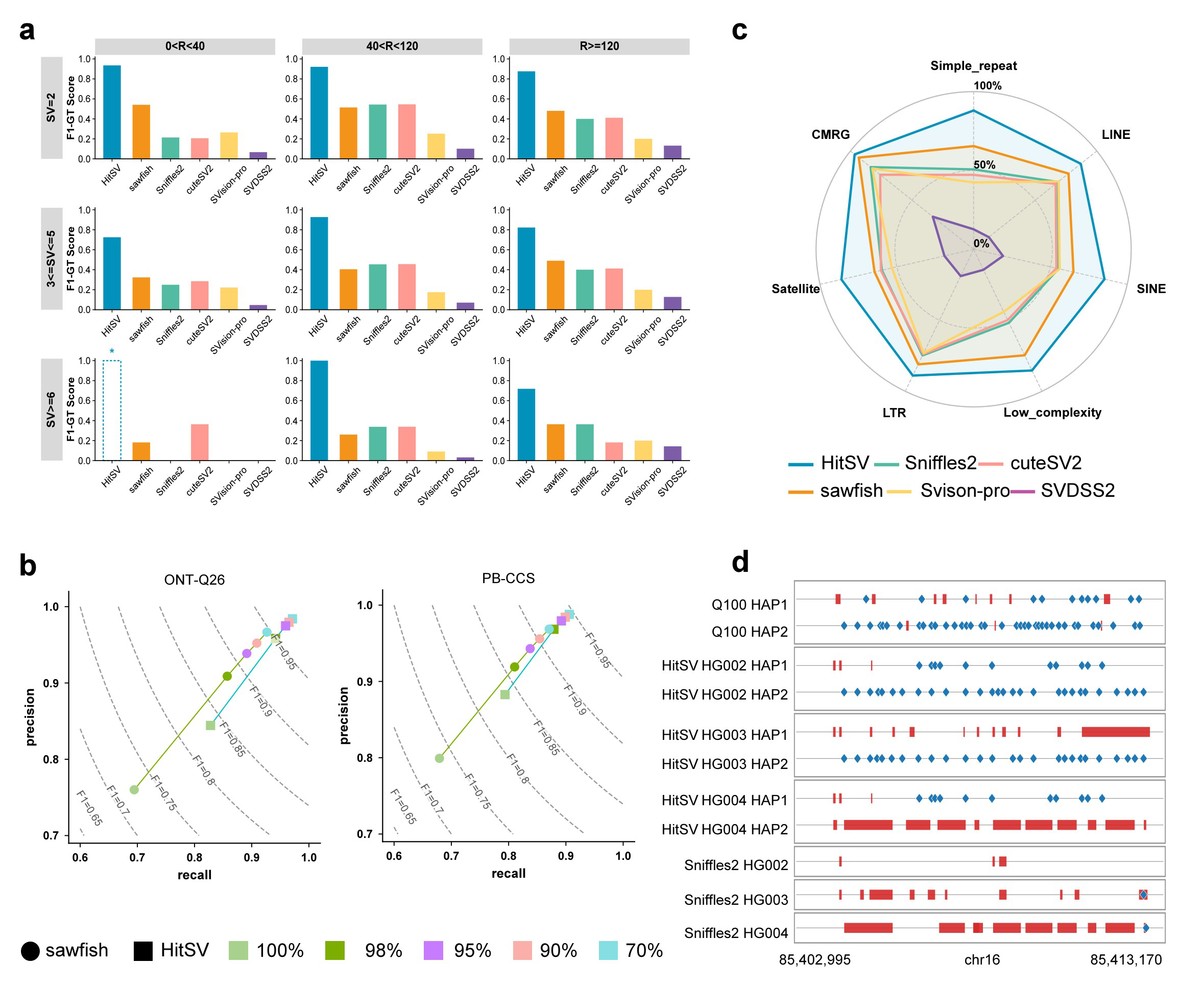
图3 复杂基因组结构变异检测能力评估
随着基因组测序技术的快速发展,全球已积累大量短读长和长读长测序数据。如何充分挖掘这些数据中的遗传信息,是推动基因组学研究和精准医学发展的重要基础。HitSV通过构建统一的跨测序平台结构变异检测算法框架,在提升复杂结构变异检测能力的同时,为不同测序技术的联合应用提供了新的思路。尤其对于已积累大量短读长测序数据的群体基因组项目,该方法有望进一步释放已有数据的研究价值。
哈工大为论文第一通讯单位。计算学部王亚东教授、刘博教授和北京大学钱珑研究员为论文共同通讯作者。计算学部李高阳博士、刘亚东副研究员为共同第一作者。本研究由国家自然科学基金和国家重点研发计划共同支持。
论文链接:https://www.nature.com/articles/s41587-026-03332-9